
Was „von der FDA zugelassen“, „in der Erprobung“ und „individuell hergestellt“ bedeuten
Medikamentenetiketten, Unterlagen aus der Apotheke und die Bibliothek von Peptimes verwenden alle dieselben paar Statusbegriffe. Dieser Ratgeber erklärt jeden davon in einfachen Worten, mit den Definitionen der Behörden, die sie festlegen: der Food and Drug Administration (FDA) und der Drug Enforcement Administration (DEA). Quellen geprüft am 25. Oktober 2026; die Abschnitte zum Prüfen einer Zulassung, zu freigegebenen Medizinprodukten und zu individuell hergestellten GLP-1-Medikamenten am 1. November 2026.
Diese Seite erklärt Begriffe. Sie sagt nicht, ob ein Produkt sicher, wirksam oder das Richtige für dich ist, und sie ist keine Rechtsberatung. Zu deinem eigenen Medikament frag deine verschreibende Ärztin, deinen verschreibenden Arzt oder deine Apotheke.
Von der FDA zugelassen
Eine FDA-Zulassung gilt für ein bestimmtes Produkt, nicht für einen Wirkstoff. Ein Unternehmen (die FDA nennt es Antragsteller oder Sponsor) beantragt die Zulassung seines Arzneimittels. Wenn die FDA den Antrag genehmigt, erlaubt ihr Zulassungsschreiben diesem Unternehmen, dieses Produkt in den USA zu vermarkten. Laut FDA bedeutet die Zulassung, dass ihr Arzneimittelzentrum Daten zu den Wirkungen des Arzneimittels geprüft und entschieden hat, dass der Nutzen für die vorgesehene Bevölkerungsgruppe die bekannten und möglichen Risiken überwiegt.
Die Zulassung ist an die Kennzeichnung des Produkts gebunden, die die FDA die offizielle Beschreibung des Arzneimittels nennt. Die Kennzeichnung legt fest, zur Behandlung welcher Erkrankungen das Produkt zugelassen ist, seine Darreichungsform (zum Beispiel eine Tablette oder eine Injektion) und wie es verabreicht wird. Eine Anwendung außerhalb dieser Bedingungen, etwa bei einer anderen Erkrankung oder auf andere Weise verabreicht, nennt die FDA „unapproved use“ (nicht zugelassene Anwendung) eines zugelassenen Arzneimittels.
Daraus folgen zwei Dinge:
- Ein anderes Produkt mit demselben Wirkstoff braucht eine eigene Zulassung. Generika zum Beispiel werden über eigene Anträge zugelassen. Unser Ratgeber zu GLP-1-Marken und ihren Wirkstoffen zeigt das für Semaglutid und Tirzepatid.
- Ein individuell hergestelltes oder anderes nicht zugelassenes Produkt teilt die Zulassung einer Marke nicht, auch wenn es denselben Wirkstoff enthält.
Zugelassen, freigegeben und registriert
Diese Wörter sind nicht austauschbar. „Approved“ (zugelassen) wird für Arzneimittel verwendet und für Medizinprodukte mit dem höchsten Risiko (Class III), die in der Regel eine Zulassung vor dem Inverkehrbringen brauchen. Viele andere Medizinprodukte werden über ein 510(k)-Verfahren „cleared“ (freigegeben): Die FDA bestätigt, dass das Produkt einem bereits rechtmäßig vermarkteten im Wesentlichen gleichwertig ist. In den Worten der FDA: „mere registration of an establishment or listing of a drug or device does not denote approval“ (die bloße Registrierung eines Betriebs oder Listung eines Arzneimittels oder Medizinprodukts bedeutet keine Zulassung). Dass eine Apotheke oder ein Produkt bei der FDA registriert ist, macht sie also nicht FDA-zugelassen.
So prüfst du, ob ein Medikament von der FDA zugelassen ist
- Such die Namen auf der Packung oder dem Apothekenetikett: den Markennamen, falls es einen hat, und den Wirkstoff.
- Durchsuche Drugs@FDA nach einem der beiden Namen. Ein zugelassenes Produkt ist unter seinem Antrag aufgeführt, mit Darreichungsform, Verabreichungsweg und Vermarktungsstatus.
- Prüfe, ob es zu dem passt, was du hast: dasselbe Produkt, dieselbe Darreichungsform und derselbe Verabreichungsweg. Eine Zulassung für eine Injektion gilt nicht für eine Tablette, und eine zugelassene Marke gilt nicht für eine individuell hergestellte Version.
- Bei Generika nennt das Orange Book der FDA die auf Grundlage von Sicherheit und Wirksamkeit zugelassenen Arzneimittel, mit den Bewertungen der FDA zur therapeutischen Gleichwertigkeit.
Drugs@FDA (fda.gov/drugsatfda) ist die Datenbank der FDA mit zugelassenen Arzneimitteln für die Anwendung am Menschen. Jeder Antrag listet seine Produkte mit Darreichungsform, Verabreichungsweg und Vermarktungsstatus; „Discontinued“ bedeutet ein zugelassenes Produkt, das derzeit nicht oder nie vermarktet wird oder wurde. DailyMed, von der National Library of Medicine der NIH, veröffentlicht die Kennzeichnungen, die Unternehmen bei der FDA einreichen, aber ein Eintrag dort ist kein Beweis für eine Zulassung: Es listet auch manche Produkte, die die FDA nicht zulässt, etwa Nahrungsergänzungsmittel. Unser Ratgeber zum Lesen einer Arzneimittelinformation der FDA zeigt, wie du beide durchsuchst.
In der Erprobung
Arzneimittel, die getestet werden, aber noch nicht zugelassen sind, nennt die FDA „investigational“ (in der Erprobung) oder „experimental“ (experimentell). Das US-Bundesrecht verlangt in der Regel, dass ein Arzneimittel einen genehmigten Antrag hat, bevor es über Bundesstaatsgrenzen hinweg versandt wird. Ein Investigational New Drug Application (IND) ist der Weg, auf dem der Sponsor einer Studie eine Ausnahme der FDA von dieser Regel bekommt, damit das Arzneimittel zu den Forschenden gelangen kann, die seine klinischen Studien durchführen.
Klinische Studien laufen in Phasen ab. Unser Ratgeber dazu, was die Phasen klinischer Studien bedeuten, erklärt Phase 1, 2 und 3.
Individuell hergestellt
Die FDA beschreibt die individuelle Herstellung (Compounding) so: Eine zugelassene Apothekerin, ein zugelassener Apotheker, eine Ärztin oder ein Arzt (oder, in einer Outsourcing Facility, eine Person unter Aufsicht einer zugelassenen Apothekerin oder eines zugelassenen Apothekers) kombiniert, mischt oder verändert die Bestandteile eines Arzneimittels, um ein Medikament herzustellen, das auf die Bedürfnisse einer einzelnen Patientin oder eines einzelnen Patienten zugeschnitten ist. Das US-Bundesrecht sieht zwei Wege vor:
- 503A-Apotheken: individuelle Herstellung durch eine zugelassene Apothekerin, einen zugelassenen Apotheker, eine Ärztin oder einen Arzt nach Section 503A des Federal Food, Drug, and Cosmetic Act. Für diese Hersteller gelten die Anforderungen der FDA an die aktuelle gute Herstellungspraxis (CGMP) nicht.
- 503B-Outsourcing-Facilities: Betriebe, die bei der FDA als Outsourcing Facilities nach Section 503B registriert sind. Die FDA ist ihre wichtigste Aufsicht, inspiziert sie nach einem risikobasierten Zeitplan und verlangt, dass sie die CGMP-Anforderungen erfüllen.
„Compounded drugs are not FDA-approved“ (individuell hergestellte Arzneimittel sind nicht von der FDA zugelassen), sagt die FDA. Das heißt, die FDA prüft ihre Sicherheit, Wirksamkeit und Qualität nicht, bevor sie vermarktet werden. Das gilt auch dann, wenn ein individuell hergestelltes Arzneimittel denselben Wirkstoff enthält wie ein zugelassenes Medikament.
Individuell hergestelltes Semaglutid und Tirzepatid
Semaglutid ist der Wirkstoff in Ozempic, Wegovy und Rybelsus, und Tirzepatid ist der Wirkstoff in Mounjaro und Zepbound. Das sind die von der FDA zugelassenen Produkte, jedes für die Anwendungen in seiner eigenen Fachinformation. Ein individuell hergestelltes Semaglutid oder Tirzepatid gehört nicht dazu und teilt ihre Zulassung nicht. Die Seite der FDA zu nicht zugelassenen GLP-1-Arzneimitteln sagt das direkt: „compounded drugs are not FDA approved“ (individuell hergestellte Arzneimittel sind nicht von der FDA zugelassen) und „the agency does not review compounded drugs for safety, effectiveness or quality before they are marketed“ (die Behörde prüft individuell hergestellte Arzneimittel nicht auf Sicherheit, Wirksamkeit oder Qualität, bevor sie vermarktet werden).
Die Seiten zu Semaglutid und Tirzepatid listen jedes zugelassene Produkt mit seiner Quelle und dem Datum, an dem es geprüft wurde.
Die Listen der FDA für die individuelle Herstellung nach 503A
Wirkstoffe als Ausgangsstoffe (Bulk Drug Substances) können für die 503A-Liste der FDA nominiert werden. Nach einer Übergangsregelung ordnet die FDA die nominierten Stoffe, während sie die Nominierungen bewertet, in drei Kategorien ein. Ihre Liste dazu, aktualisiert am 14. Mai 2026, nennt die Kategorien:
- Category 1: „Bulk Drug Substances Under Evaluation“ (Ausgangsstoffe in der Bewertung)
- Category 2: „Bulk Drug Substances that Raise Significant Safety Risks“ (Ausgangsstoffe mit erheblichen Sicherheitsrisiken)
- Category 3: „Bulk Drug Substances Nominated Without Adequate Support“ (ohne ausreichende Begründung nominierte Ausgangsstoffe)
Eine Kategorie ist ein Status für die individuelle Herstellung, keine FDA-Zulassung: Ein individuell hergestelltes Arzneimittel ist nicht von der FDA zugelassen, egal in welcher Kategorie sein Wirkstoff steht. Stoffe wechseln die Kategorie, wenn sich Nominierungen ändern, also prüfe das Datum auf der Liste der FDA. Die FDA hat außerdem erklärt, dass sie Stoffe, die am oder nach dem 7. Januar 2025 nominiert wurden, nicht in diese Kategorien einordnen will (geprüft am 1. November 2026; die Liste war weiterhin auf den 14. Mai 2026 datiert).
Schedule III
Der Controlled Substances Act der USA ordnet kontrollierte Substanzen in fünf Schedules ein, I bis V. Die DEA beschreibt jeden Schedule danach, ob seine Substanzen in den USA eine anerkannte medizinische Anwendung haben, und nach ihrem Potenzial für Missbrauch und Abhängigkeit. Substanzen in Schedule III haben eine anerkannte medizinische Anwendung und ein geringeres Missbrauchspotenzial als die in Schedule I und II.
Die DEA führt anabole Steroide, darunter Testosteron, in Schedule III, und die US-Bundesvorschriften nennen Testosteron in der Liste der anabolen Steroide in Schedule III (21 CFR 1308.13(f)).
Was das für ein Rezept bedeutet, in einfachen Worten, nach dem Handbuch der DEA für Apothekerinnen und Apotheker:
- Das Rezept muss gültig sein. Laut DEA muss ein Rezept für eine kontrollierte Substanz für einen legitimen medizinischen Zweck von einer behandelnden Person im Rahmen ihrer üblichen beruflichen Praxis ausgestellt werden.
- Folgeabgaben sind begrenzt. Ein Rezept nach Schedule III darf nur erneut beliefert werden, wenn das Rezept es erlaubt, und höchstens fünfmal innerhalb von sechs Monaten ab dem Ausstellungsdatum. Nach fünf Folgeabgaben oder sechs Monaten, je nachdem, was zuerst eintritt, ist ein neues Rezept nötig (21 CFR 1306.22(a)).
- Auch das Recht des Bundesstaats gilt. Die Gesetze zu kontrollierten Substanzen auf Bundes- und Staatsebene sollen zusammenwirken, also gelten auch die Regeln deines Bundesstaats.
Das ist eine Zusammenfassung der veröffentlichten Leitlinien der DEA, keine Rechtsberatung. Deine Apotheke kann dir sagen, wie sie für dein Rezept gelten. Übertragungen, die Regeln der Bundesstaaten und die Unterlagen, die es sich aufzubewahren lohnt, behandelt Warum Testosteron eine kontrollierte Substanz nach Schedule III ist.
In der Bibliothek von Peptimes zeigen Einträge zu Testosteron „DEA Schedule: Schedule III“ mit „Controlled substance · prescription only“. Kein anderer Eintrag der Bibliothek zeigt einen DEA-Schedule.
Nahrungsergänzungsmittel
Nahrungsergänzungsmittel werden anders reguliert als Arzneimittel. In den Worten der FDA: „by law, FDA does not approve dietary supplements or their labeling“ (laut Gesetz lässt die FDA weder Nahrungsergänzungsmittel noch ihre Kennzeichnung zu). Nach dem Dietary Supplement Health and Education Act hat die FDA nicht die Befugnis, Nahrungsergänzungsmittel vor der Vermarktung zuzulassen, und die Unternehmen, die sie herstellen und verkaufen, sind dafür verantwortlich, dass ihre Produkte die gesetzlichen Anforderungen erfüllen. Ein Produkt, das als Nahrungsergänzungsmittel verkauft wird, ist kein von der FDA zugelassenes Arzneimittel.
Die Statuskennzeichnungen in der Bibliothek von Peptimes
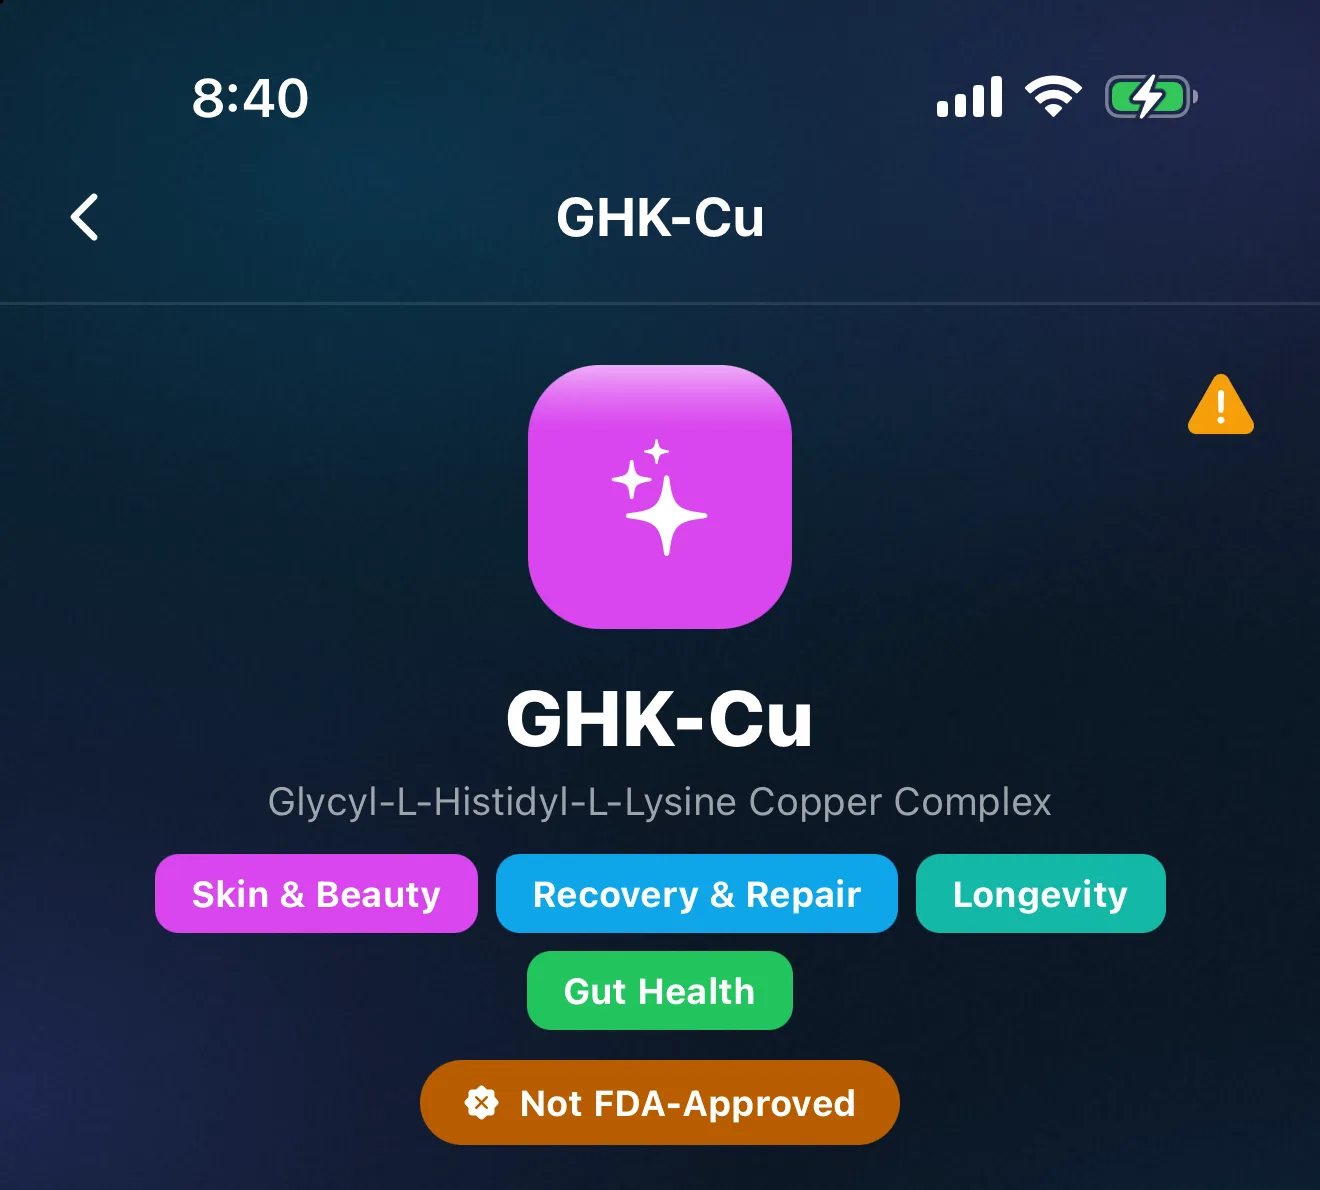
Jeder Eintrag der Bibliothek hat eine eigene Seite mit einer Statuskennzeichnung oben. Die Kennzeichnung hält fest, was die Quellen der Bibliothek für diesen Wirkstoff zeigten. Sie ist ein Ausgangspunkt und kann veraltet sein. Das bedeutet jede Kennzeichnung:
| Kennzeichnung | Bedeutung |
|---|---|
| FDA Approved | Es gibt ein von der FDA zugelassenes Produkt für mindestens eine Anwendung. Die Seite sagt, welche. |
| Not FDA-Approved | Kein von der FDA zugelassenes Produkt. |
| Approved outside the US | Von einer Behörde in einem anderen Land zugelassen, nicht von der FDA. |
| Phase 1 / 2 / 3 Trials | In der Erprobung: in klinischen Studien, nicht von der FDA zugelassen. |
| Dietary Supplement | Als Nahrungsergänzungsmittel verkauft, kein von der FDA zugelassenes Arzneimittel. |
| Compoundable | Als Produkt nicht von der FDA zugelassen; die Regeln der FDA erlauben Apotheken, es individuell herzustellen. |
| Compounding Restricted | Die FDA führt es als Stoff, der bei der individuellen Herstellung erhebliche Sicherheitsrisiken birgt (ihre „Category 2“). |
Die Studienkennzeichnungen nennen ihre Phase: „Phase 1 Trials“, „Phase 2 Trials“ oder „Phase 3 Trials“. Weiter unten hat jede Seite der Bibliothek einen Abschnitt „FDA & Legal Status“. Er wiederholt den Status (bei einem Eintrag mit „Compounding Restricted“ als „Category 2“ der FDA) und hat eine Zeile „Compounding“ und, bei Testosteron, den DEA-Schedule. So funktioniert die Bibliothek erklärt die Suche darin und die Karte „Your doses“.
Der Status kann sich ändern
Die FDA lässt neue Produkte und neue Anwendungen zu, zugelassene Produkte werden eingestellt, und die FDA aktualisiert ihre Kategorien für die individuelle Herstellung (die hier zitierte Liste der 503A-Kategorien wurde am 14. Mai 2026 aktualisiert). Auch die Liste kontrollierter Substanzen der DEA wird mit der Zeit überarbeitet. Ein Status ist nur so aktuell wie das Datum, an dem er geprüft wurde.
Jede Wirkstoffseite auf dieser Website nennt den Status mit seiner Quelle und dem Datum, an dem er geprüft wurde. Bevor du dich auf einen Status verlässt, prüfe die aktuelle Quelle selbst: Drugs@FDA für Zulassungen, die Seiten der FDA zur individuellen Herstellung für deren Kategorien und die Schedules der DEA für kontrollierte Substanzen.
Die Wirkstoffseiten auf dieser Website, nach Kennzeichnung
Jede Wirkstoffseite zeigt die Kennzeichnung, die die Bibliothek von Peptimes ihr gibt, und den US-Status dahinter, mit Quellen und dem Datum, an dem jede geprüft wurde. Eine Kennzeichnung beschreibt den Eintrag der Bibliothek, nicht das bestimmte Produkt, das du hast.
Deine eigenen Aufzeichnungen führen
Peptimes ist eine Tracking-App für die Medikamente und Wirkstoffe, die du schon nutzt. Du erfasst jede Dosis, die du nimmst, bekommst Erinnerungen zu den Uhrzeiten, die du festlegst, und kannst deine Daten als CSV oder JSON exportieren, um sie zu einem Termin mitzunehmen (wie du deine Daten exportierst). Seine Bibliothek zeigt die Statuskennzeichnungen oben als Ausgangspunkt. Wir verkaufen keine Peptide.
Sieh dir an, wie Peptimes als GLP-1-Tracker und als TRT-Tracker funktioniert.
Häufige Fragen
Ist individuell hergestelltes Semaglutid von der FDA zugelassen?
Nein. Laut FDA sind individuell hergestellte Arzneimittel nicht von der FDA zugelassen, und sie prüft sie nicht auf Sicherheit, Wirksamkeit oder Qualität, bevor sie vermarktet werden. Die Zulassung gilt für bestimmte Produkte wie Ozempic, Wegovy und Rybelsus, und ein individuell hergestelltes Produkt teilt sie nicht, auch nicht mit demselben Wirkstoff. Die Seite zu Semaglutid listet die zugelassenen Produkte und ihre Quellen.
Ist individuell hergestelltes Tirzepatid von der FDA zugelassen?
Nein, aus demselben Grund: Individuell hergestellte Arzneimittel sind nicht von der FDA zugelassen. Mounjaro und Zepbound sind die zugelassenen Tirzepatid-Produkte. Die Seite zu Tirzepatid listet sie mit ihren Quellen.
Was ist der Unterschied zwischen „FDA approved“ und „FDA cleared“?
„Approved“ (zugelassen) ist das Wort für Arzneimittel und für Medizinprodukte mit dem höchsten Risiko. Viele andere Medizinprodukte sind „cleared“ (freigegeben): Die FDA bestätigt, dass sie einem bereits rechtmäßig vermarkteten Produkt im Wesentlichen gleichwertig sind. Ein Arzneimittel ist nie „cleared“. Und dass ein Unternehmen oder Produkt bei der FDA registriert oder gelistet ist, heißt nicht, dass es zugelassen ist.
Was ist der Unterschied zwischen einer 503A-Apotheke und einer 503B-Outsourcing-Facility?
Beide stellen Arzneimittel individuell her. Eine 503A-Apotheke stellt nach Section 503A des Federal Food, Drug, and Cosmetic Act her und unterliegt nicht den Herstellungsanforderungen der FDA (CGMP). Eine 503B-Outsourcing-Facility ist bei der FDA registriert, die ihre wichtigste Aufsicht ist, sie nach einem risikobasierten Zeitplan inspiziert und an die CGMP bindet. Arzneimittel aus beiden sind nicht von der FDA zugelassen.
Was bedeutet Category 2 für ein Peptid?
Es ist eine der drei Kategorien der FDA für Stoffe, die für die individuelle Herstellung nach 503A nominiert wurden: Stoffe, bei denen die FDA erhebliche Sicherheitsrisiken bei der individuellen Herstellung festgestellt hat. Eine Kategorie ist ein Status für die individuelle Herstellung, nie eine Zulassung, und wenn ein Stoff Category 2 verlässt, wird dadurch nichts von der FDA zugelassen. Die Bibliothek von Peptimes zeigt diese Einträge als „Compounding Restricted“.
Wie prüfe ich, ob ein Medikament von der FDA zugelassen ist?
Durchsuche Drugs@FDA (fda.gov/drugsatfda) nach dem Markennamen oder dem Wirkstoff und prüfe, ob Produkt, Darreichungsform und Verabreichungsweg zu deinem passen, und den Vermarktungsstatus. Ein Eintrag auf DailyMed ist kein Beweis für eine Zulassung. Eine Arzneimittelinformation der FDA lesen zeigt, wie das geht.
Quellen
- FDA, „Development & Approval Process | Drugs“, geprüft am 25. Oktober 2026: was die FDA-Zulassung eines Arzneimittels bedeutet (Prüfung durch das CDER; der Nutzen überwiegt die bekannten und möglichen Risiken für die vorgesehene Bevölkerungsgruppe).
- FDA, „Drugs@FDA Glossary of Terms“, geprüft am 25. Oktober 2026: Das Unternehmen (Antragsteller oder Sponsor) reicht den Antrag ein; das Zulassungsschreiben erlaubt die Vermarktung des Produkts; die Kennzeichnung ist die offizielle Beschreibung eines Arzneimittels, einschließlich seines Anwendungsgebiets; Darreichungsform; ANDA (Generika); eingestellte Arzneimittel.
- FDA, „Understanding Unapproved Use of Approved Drugs 'Off Label'“, geprüft am 25. Oktober 2026: Die Kennzeichnung nennt die Erkrankungen, zu deren Behandlung ein Arzneimittel zugelassen ist; eine Anwendung bei einer anderen Erkrankung oder auf andere Weise ist eine nicht zugelassene Anwendung.
- FDA, „About Drugs@FDA“, geprüft am 25. Oktober 2026: was Drugs@FDA umfasst (von der FDA zugelassene Produkte für die Anwendung am Menschen); seine Adresse, fda.gov/drugsatfda.
- FDA, Suche und Antragsübersichten in Drugs@FDA, geprüft am 25. Oktober 2026: Suche nach Arzneimittelname, Wirkstoff oder Antragsnummer; Produkte mit Wirkstoffen, Darreichungsform/Verabreichungsweg und Vermarktungsstatus aufgeführt, dazu das Unternehmen, die Zulassungsgeschichte und die Kennzeichnungen.
- National Library of Medicine (NIH), „About DailyMed“, geprüft am 25. Oktober 2026: DailyMed enthält Kennzeichnungen, die Unternehmen bei der FDA einreichen; es umfasst manche Produkte, die die FDA nicht zulässt, etwa Nahrungsergänzungsmittel; als „unapproved“ markierte Arzneimittel wurden nicht von der FDA zugelassen; für von der FDA zugelassene Kennzeichnungen verweist es auf Drugs@FDA.
- FDA, „How can I get access to a drug that is in testing but has not yet been approved?“, geprüft am 25. Oktober 2026: Arzneimittel, die getestet werden, aber noch nicht zugelassen sind, heißen investigational (oder experimental).
- FDA, „Investigational New Drug Application (IND)“, geprüft am 25. Oktober 2026: Über das IND bekommt ein Sponsor eine Ausnahme von der Regel, dass ein Arzneimittel vor dem Versand zwischen Bundesstaaten einen genehmigten Zulassungsantrag braucht.
- FDA, „Human Drug Compounding“, geprüft am 25. Oktober 2026: was individuelle Herstellung ist (wer sie durchführt; Bestandteile kombinieren, mischen oder verändern, um ein Medikament auf eine einzelne Person zuzuschneiden).
- FDA, „Compounding and the FDA: Questions and Answers“, geprüft am 25. Oktober 2026: das Zitat „Compounded drugs are not FDA-approved.“; die FDA prüft ihre Sicherheit, Wirksamkeit und Qualität nicht vor der Vermarktung; 503A-Hersteller und CGMP; 503B-Outsourcing-Facilities, bei der FDA registriert und hauptsächlich von ihr beaufsichtigt, nach einem risikobasierten Zeitplan inspiziert.
- FDA, „Certain Bulk Drug Substances for Use in Compounding that May Present Significant Safety Risks“ (Inhalt aktuell zum 04/22/2026), geprüft am 25. Oktober 2026: was Category 2 nach den Übergangsregeln der FDA ist.
- FDA, „Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act“ (Inhalt aktuell zum 05/14/2026), geprüft am 25. Oktober 2026: die Kategorien 1, 2 und 3; Stoffe in Category 2 bergen erhebliche Sicherheitsrisiken bei der individuellen Herstellung.
- FDA, „Bulk Drug Substances Nominated for Use in Compounding Under Section 503A of the Federal Food, Drug, and Cosmetic Act“ (PDF, „Updated May 14, 2026“), geprüft am 25. Oktober 2026: für die 503A-Liste nominierte Ausgangsstoffe in drei Kategorien, mit den zitierten Kategorietiteln; die Übergangsregelung; die Änderungshinweise, die zeigen, wie Stoffe bei geänderten Nominierungen die Kategorie wechseln.
- DEA Diversion Control Division, „Controlled Substance Schedules“, geprüft am 25. Oktober 2026: die fünf Schedules und wie jeder beschrieben wird; anabole Steroide, mit einem Testosteronprodukt als Beispiel, in Schedule III.
- DEA Diversion Control Division, „Controlled Substances: Alphabetical Order“ (datiert auf den 21. Oktober 2026), geprüft am 25. Oktober 2026: anabole Steroide in Schedule III aufgeführt (die Zeile zu Testosteron wurde am 23. Oktober 2026 geprüft).
- eCFR, 21 CFR 1308.13, „Schedule III“, paragraph (f), „Anabolic steroids“, geprüft am 25. Oktober 2026 (eCFR aktuell zum 22. Oktober 2026): Punkt (84), „testosterone (17β-hydroxyandrost-4-en-3-one)“, unter den anabolen Steroiden in Schedule III.
- eCFR, 21 CFR 1306.22, „Refilling of prescriptions“, paragraph (a), geprüft am 25. Oktober 2026: Ein Rezept nach Schedule III oder IV darf nicht mehr als sechs Monate nach seiner Ausstellung beliefert oder erneut beliefert werden und nicht öfter als fünfmal erneut beliefert werden.
- DEA Diversion Control Division, „Pharmacist's Manual“ (Ausgabe 2022), geprüft am 25. Oktober 2026: Definition von Schedule III (S. 13) und anabole Steroide als Beispiel; ein gültiges Rezept wird für einen legitimen medizinischen Zweck im Rahmen der üblichen beruflichen Praxis ausgestellt; Folgeabgaben bei Schedule III und IV, bis zu fünfmal innerhalb von sechs Monaten (S. 48, mit Verweis auf 21 U.S.C. 829(b) und 21 CFR 1306.22(a)); Bundes- und Staatsrecht sollen zusammenwirken.
- FDA, „Questions and Answers on Dietary Supplements“ (Inhalt aktuell zum 08/27/2026), geprüft am 25. Oktober 2026: das Zitat „by law, FDA does not approve dietary supplements or their labeling“; nach dem DSHEA hat die FDA keine Befugnis, Nahrungsergänzungsmittel vor der Vermarktung zuzulassen; die Unternehmen sind dafür verantwortlich, dass ihre Produkte das Gesetz erfüllen.
- FDA, „Is It Really 'FDA Approved'?“ (Inhalt aktuell zum 05/04/2026), geprüft am 1. November 2026: Medizinprodukte der Class II werden mit einer 510(k)-Freigabe vermarktet (im Wesentlichen gleichwertig mit einem rechtmäßig vermarkteten Vergleichsprodukt); Medizinprodukte der Class III brauchen in der Regel eine Zulassung vor dem Inverkehrbringen; Registrierung oder Listung bedeutet keine Zulassung; individuell hergestellte Arzneimittel sind nicht von der FDA zugelassen.
- FDA, „FDA's Concerns with Unapproved GLP-1 Drugs Used for Weight Loss“ (Inhalt aktuell zum 10/01/2026), geprüft am 1. November 2026: die Zitate „compounded drugs are not FDA approved“ und „the agency does not review compounded drugs for safety, effectiveness or quality before they are marketed.“
- FDA, „Approved Drug Products with Therapeutic Equivalence Evaluations | Orange Book“ (Inhalt aktuell zum 10/13/2026), geprüft am 1. November 2026: Das Orange Book nennt die von der FDA auf Grundlage von Sicherheit und Wirksamkeit zugelassenen Arzneimittel, mit zugehörigen Angaben zu Patenten und Exklusivität.
- FDA, „Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act“ (Inhalt aktuell zum 05/14/2026), erneut geprüft am 1. November 2026, mit der Nominierungsliste (PDF, weiterhin „Updated May 14, 2026“): Die FDA will Ausgangsstoffe, die am oder nach dem 7. Januar 2025 nominiert wurden, nicht in die Kategorien einordnen.