
Qué significan aprobado por la FDA, en investigación y magistral
Las etiquetas de los medicamentos, los papeles de la farmacia y la Biblioteca de Peptimes usan el mismo puñado de términos de estado. Esta guía explica cada uno en palabras sencillas, con las definiciones de las agencias que los establecen: la Food and Drug Administration (FDA) y la Drug Enforcement Administration (DEA). Fuentes comprobadas el 25 de octubre de 2026; las secciones sobre cómo comprobar una aprobación, los productos sanitarios autorizados y los medicamentos GLP-1 magistrales, el 1 de noviembre de 2026.
Esta página explica términos. No dice si un producto es seguro, eficaz o adecuado para ti, y no es asesoramiento jurídico. Sobre tu propio medicamento, pregunta a quien te lo receta o a tu farmacéutico.
Aprobado por la FDA
La aprobación de la FDA corresponde a un producto concreto, no a un principio activo. Una empresa (la FDA la llama solicitante o promotor) solicita la aprobación de su medicamento. Cuando la FDA aprueba la solicitud, su carta de aprobación permite a esa empresa comercializar ese producto en EE. UU. La FDA dice que la aprobación significa que su centro de medicamentos ha revisado los datos sobre los efectos del medicamento y ha decidido que los beneficios superan los riesgos conocidos y posibles para la población a la que va destinado.
La aprobación está ligada a la ficha técnica del producto, que la FDA llama la descripción oficial del medicamento. La ficha técnica establece las afecciones para cuyo tratamiento está aprobado el producto, su forma farmacéutica (un comprimido o una inyección, por ejemplo) y cómo se administra. La FDA llama al uso fuera de esos términos, como para otra afección o administrado de otra forma, «uso no aprobado» de un medicamento aprobado.
De esto se derivan dos cosas:
- Otro producto con el mismo principio activo necesita su propia aprobación. Los medicamentos genéricos, por ejemplo, se aprueban mediante sus propias solicitudes. Nuestra guía sobre las marcas de GLP-1 y sus principios activos lo muestra para la semaglutida y la tirzepatida.
- Un producto magistral u otro producto no aprobado no comparte la aprobación de una marca, aunque contenga el mismo principio activo.
Aprobado, autorizado y registrado
Estas palabras no son intercambiables. «Aprobado» se usa para los medicamentos, y para los productos sanitarios de mayor riesgo (Class III), que en general necesitan una aprobación previa a la comercialización. Muchos otros productos sanitarios se «autorizan» (cleared) mediante un 510(k): la FDA acepta que el producto es sustancialmente equivalente a otro que ya está legalmente en el mercado. En palabras de la FDA, «el mero registro de un establecimiento o la inclusión de un medicamento o producto sanitario en un listado no implica su aprobación». Así que el hecho de que una farmacia o un producto esté registrado ante la FDA no lo convierte en aprobado por la FDA.
Cómo comprobar si un medicamento está aprobado por la FDA
- Busca los nombres en la caja o en la etiqueta de la farmacia: el nombre comercial, si lo tiene, y el principio activo.
- Busca en Drugs@FDA cualquiera de los dos nombres. Un producto aprobado aparece bajo su solicitud, con su forma farmacéutica, su vía y su estado de comercialización.
- Comprueba que coincide con lo que tienes: el mismo producto, la misma forma farmacéutica y la misma vía. Una aprobación para una inyección no cubre un comprimido, y una marca aprobada no cubre una versión magistral.
- Para los genéricos, el Orange Book de la FDA identifica los medicamentos aprobados por su seguridad y eficacia, con las evaluaciones de equivalencia terapéutica de la FDA.
Drugs@FDA (fda.gov/drugsatfda) es la base de datos de la FDA de medicamentos aprobados para uso humano. Cada solicitud enumera sus productos con su forma farmacéutica, su vía y su estado de comercialización; «Discontinued» significa un producto aprobado que no se comercializa actualmente, o que nunca se comercializó. DailyMed, de la National Library of Medicine de los NIH, publica la información de las fichas técnicas que las empresas presentan a la FDA, pero aparecer ahí no demuestra la aprobación: también incluye algunos productos que la FDA no aprueba, como los complementos alimenticios. Nuestra guía para leer la ficha técnica de un medicamento de la FDA explica cómo buscar en las dos.
En investigación
La FDA llama a los medicamentos que se están probando pero aún no están aprobados medicamentos «en investigación» o «experimentales». La ley federal exige, en general, que un medicamento tenga una solicitud aprobada antes de enviarse de un estado a otro. Una Investigational New Drug application (IND) es la forma en que el promotor de un estudio obtiene de la FDA la exención de esa norma, para que el medicamento pueda llegar a los investigadores que realizan sus ensayos clínicos.
Los ensayos clínicos se hacen por fases. Nuestra guía sobre qué significan las fases de los ensayos clínicos explica las fases 1, 2 y 3.
Magistral
La FDA describe la elaboración magistral como que un farmacéutico o un médico con licencia (o, en una outsourcing facility, una persona supervisada por un farmacéutico con licencia) combine, mezcle o modifique los ingredientes de un medicamento para hacer una medicación adaptada a las necesidades de un paciente concreto. La ley federal establece dos vías:
- Farmacias 503A: elaboración magistral por un farmacéutico o un médico con licencia según la sección 503A de la Federal Food, Drug, and Cosmetic Act. Estos elaboradores no están sujetos a los requisitos actuales de buenas prácticas de fabricación (CGMP) de la FDA.
- Outsourcing facilities 503B: instalaciones registradas ante la FDA como outsourcing facilities según la sección 503B. La FDA es su principal supervisor, las inspecciona según un calendario basado en el riesgo y les exige cumplir los requisitos de CGMP.
«Los medicamentos magistrales no están aprobados por la FDA», dice la FDA. Eso significa que la FDA no verifica su seguridad, eficacia ni calidad antes de que se comercialicen. Esto se aplica incluso cuando un medicamento magistral contiene el mismo principio activo que un medicamento aprobado.
Semaglutida y tirzepatida magistrales
La semaglutida es el principio activo de Ozempic, Wegovy y Rybelsus, y la tirzepatida es el principio activo de Mounjaro y Zepbound. Esos son los productos aprobados por la FDA, cada uno para los usos de su propia ficha técnica. Una semaglutida o tirzepatida magistral no es uno de ellos y no comparte su aprobación. La página de la FDA sobre los medicamentos GLP-1 no aprobados lo dice directamente: «los medicamentos magistrales no están aprobados por la FDA» y «la agencia no revisa los medicamentos magistrales en cuanto a su seguridad, eficacia o calidad antes de que se comercialicen».
Las páginas de la semaglutida y de la tirzepatida enumeran cada producto aprobado con su fuente y la fecha en que se comprobó.
Las listas de la FDA para la elaboración magistral 503A
Los principios activos a granel (bulk drug substances) pueden proponerse para la lista 503A de la FDA. Según una política provisional, mientras evalúa las propuestas, la FDA clasifica las sustancias propuestas en tres categorías. Su lista, actualizada el 14 de mayo de 2026, nombra las categorías:
- Category 1: «Bulk Drug Substances Under Evaluation» (principios activos a granel en evaluación)
- Category 2: «Bulk Drug Substances that Raise Significant Safety Risks» (principios activos a granel que plantean riesgos de seguridad importantes)
- Category 3: «Bulk Drug Substances Nominated Without Adequate Support» (principios activos a granel propuestos sin un respaldo adecuado)
Una categoría es un estado de elaboración magistral, no una aprobación de la FDA: un medicamento magistral no está aprobado por la FDA, sea cual sea la categoría de su principio activo. Las sustancias cambian de categoría cuando cambian las propuestas, así que comprueba la fecha de la lista de la FDA. La FDA también ha dicho que no tiene intención de incluir en estas categorías las sustancias propuestas a partir del 7 de enero de 2025 (comprobado el 1 de noviembre de 2026; la lista seguía fechada el 14 de mayo de 2026).
Lista III (Schedule III)
La Controlled Substances Act federal clasifica las sustancias controladas en cinco listas, de la I a la V. La DEA describe cada lista según si sus sustancias tienen un uso médico aceptado en EE. UU. y según su potencial de abuso y de dependencia. Las sustancias de la Lista III tienen un uso médico aceptado y menos potencial de abuso que las de las Listas I y II.
La DEA incluye los esteroides anabolizantes, entre ellos la testosterona, en la Lista III, y la normativa federal nombra la testosterona en la lista de esteroides anabolizantes de la Lista III (21 CFR 1308.13(f)).
Lo que eso significa para una receta, en términos sencillos, según el manual de la DEA para farmacéuticos:
- La receta tiene que ser válida. La DEA dice que una receta de una sustancia controlada debe emitirse con una finalidad médica legítima por un profesional que actúe en el ejercicio habitual de su profesión.
- Las nuevas dispensaciones están limitadas. Una receta de la Lista III solo puede volver a dispensarse si la receta lo autoriza, y no más de cinco veces en los seis meses siguientes a la fecha en que se emitió. Después de cinco dispensaciones o seis meses, lo que ocurra primero, se necesita una receta nueva (21 CFR 1306.22(a)).
- También se aplica la ley estatal. Las leyes federales y estatales sobre sustancias controladas están pensadas para funcionar juntas, así que también se aplican las normas de tu estado.
Esto es un resumen de la guía publicada por la DEA, no asesoramiento jurídico. Tu farmacéutico puede decirte cómo se aplica a tu receta. Los traslados de recetas, las normas estatales y los registros que conviene guardar se tratan en por qué la testosterona es una sustancia controlada de la Lista III.
En la Biblioteca de Peptimes, las entradas de testosterona muestran «DEA Schedule: Schedule III» con «Controlled substance · prescription only». Ninguna otra entrada de la Biblioteca muestra una lista de la DEA.
Complemento alimenticio
Los complementos alimenticios se regulan de forma distinta a los medicamentos. En palabras de la FDA, «por ley, la FDA no aprueba los complementos alimenticios ni su etiquetado». Según la Dietary Supplement Health and Education Act, la FDA no tiene autoridad para aprobar los complementos antes de que se comercialicen, y las empresas que los fabrican y venden son responsables de que sus productos cumplan los requisitos de la ley. Un producto que se vende como complemento alimenticio no es un medicamento aprobado por la FDA.
Las etiquetas de estado de la Biblioteca de Peptimes
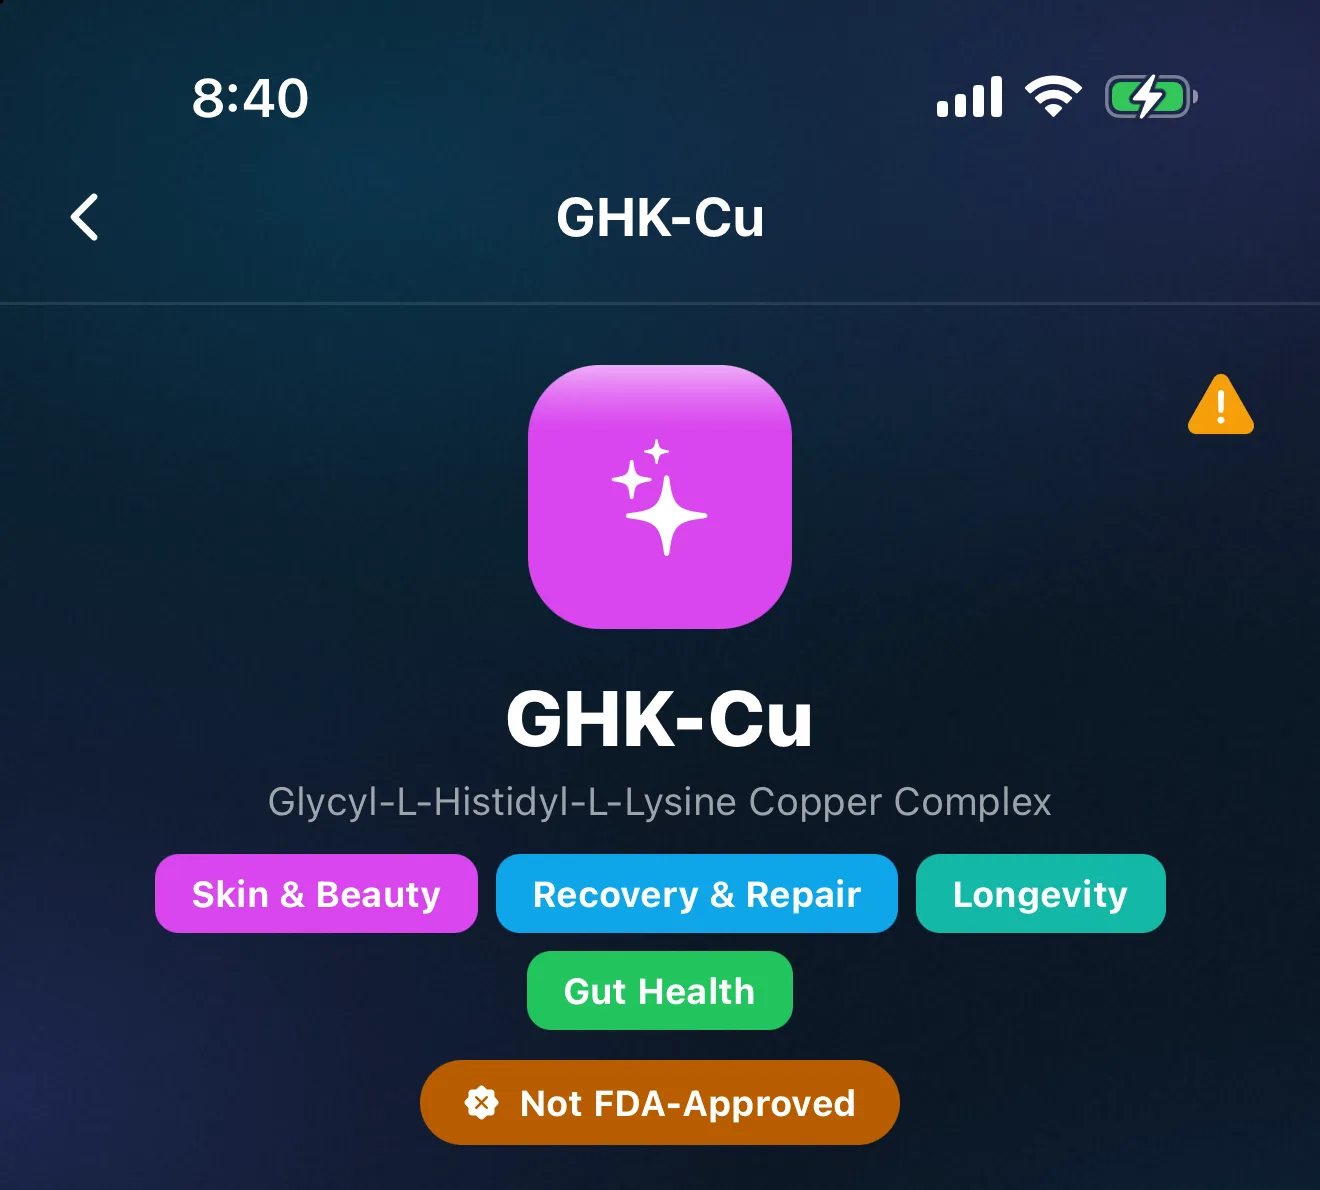
Cada entrada de la Biblioteca tiene su propia página, con una etiqueta de estado en la parte superior. La etiqueta recoge lo que mostraban las fuentes de la Biblioteca para ese compuesto. Es un punto de partida, y puede estar desactualizada. Esto es lo que significa cada etiqueta:
| Etiqueta | Significado |
|---|---|
| FDA Approved | Existe un producto aprobado por la FDA para al menos un uso. La página dice cuál. |
| Not FDA-Approved | No hay ningún producto aprobado por la FDA. |
| Approved outside the US | Aprobado por un organismo regulador de otro país, no por la FDA. |
| Phase 1 / 2 / 3 Trials | En investigación: en ensayos clínicos, no aprobado por la FDA. |
| Dietary Supplement | Se vende como complemento alimenticio, no como medicamento aprobado por la FDA. |
| Compoundable | No aprobado por la FDA como producto; las normas de la FDA permiten que las farmacias lo preparen como fórmula magistral. |
| Compounding Restricted | La FDA lo incluye entre los que plantean riesgos de seguridad importantes en la preparación magistral (su «Category 2»). |
Las etiquetas de ensayo indican su fase: «Phase 1 Trials», «Phase 2 Trials» o «Phase 3 Trials». Más abajo, cada página de la Biblioteca tiene una sección «FDA & Legal Status». Repite el estado (en una entrada Compounding Restricted, como la Category 2 de la FDA), y tiene una fila «Compounding» y, en la testosterona, la lista de la DEA. Cómo funciona la Biblioteca explica cómo buscar en ella y la tarjeta «Your doses».
El estado puede cambiar
La FDA aprueba nuevos productos y nuevos usos, los productos aprobados dejan de comercializarse y la FDA actualiza sus categorías de elaboración magistral (la lista de categorías 503A citada aquí se actualizó el 14 de mayo de 2026). La lista de sustancias controladas de la DEA también se revisa con el tiempo. Un estado solo está tan al día como la fecha en que se comprobó.
Cada página de compuesto de este sitio da el estado con su fuente y la fecha en que se comprobó. Antes de fiarte de un estado, comprueba tú la fuente actual: Drugs@FDA para las aprobaciones, las páginas de la FDA sobre elaboración magistral para las categorías, y las listas de la DEA para las sustancias controladas.
Las páginas de compuestos de este sitio, por etiqueta
Cada página de compuesto muestra la etiqueta que le da la Biblioteca de Peptimes y el estado en EE. UU. que hay detrás, con fuentes y la fecha en que se comprobó cada uno. Una etiqueta describe la entrada de la Biblioteca, no el producto concreto que tienes.
Llevar tu propio registro
Peptimes es una app de seguimiento para los medicamentos y compuestos que ya usas. Registras cada dosis que tomas, recibes recordatorios a las horas que configuras y puedes exportar tus registros en CSV o JSON para llevarlos a una cita (cómo exportar tus registros). Su Biblioteca muestra las etiquetas de estado de arriba como punto de partida. No vendemos péptidos.
Mira cómo funciona Peptimes como registro de GLP-1 y como registro de TRT.
Preguntas frecuentes
¿La semaglutida magistral está aprobada por la FDA?
No. La FDA dice que los medicamentos magistrales no están aprobados por la FDA, y que no revisa su seguridad, eficacia ni calidad antes de que se comercialicen. La aprobación corresponde a productos concretos como Ozempic, Wegovy y Rybelsus, y un producto magistral no la comparte, aunque tenga el mismo principio activo. La página de la semaglutida enumera los productos aprobados y sus fuentes.
¿La tirzepatida magistral está aprobada por la FDA?
No, por la misma razón: los medicamentos magistrales no están aprobados por la FDA. Mounjaro y Zepbound son los productos de tirzepatida aprobados. La página de la tirzepatida los enumera con sus fuentes.
¿Qué diferencia hay entre aprobado y autorizado (cleared) por la FDA?
«Aprobado» es la palabra para los medicamentos, y para los productos sanitarios de mayor riesgo. Muchos otros productos sanitarios se «autorizan» (cleared): la FDA acepta que son sustancialmente equivalentes a un producto que ya está legalmente en el mercado. Un medicamento nunca se «autoriza» así. Y que una empresa o un producto esté registrado o incluido en un listado de la FDA no significa que esté aprobado.
¿Qué diferencia hay entre una farmacia 503A y una outsourcing facility 503B?
Las dos elaboran medicamentos magistrales. Una farmacia 503A elabora según la sección 503A de la Federal Food, Drug, and Cosmetic Act, y no está sujeta a los requisitos de fabricación (CGMP) de la FDA. Una outsourcing facility 503B se registra ante la FDA, que es su principal supervisor, la inspecciona según un calendario basado en el riesgo y le exige cumplir las CGMP. Los medicamentos de cualquiera de las dos no están aprobados por la FDA.
¿Qué significa la Category 2 para un péptido?
Es una de las tres categorías de la FDA para las sustancias propuestas para la elaboración magistral 503A: las sustancias que, según la FDA, plantean riesgos de seguridad importantes en la elaboración magistral. Una categoría es un estado de elaboración magistral, nunca una aprobación, y salir de la Category 2 no hace que nada esté aprobado por la FDA. La Biblioteca de Peptimes muestra estas entradas como «Compounding Restricted».
¿Cómo compruebo si un medicamento está aprobado por la FDA?
Busca en Drugs@FDA (fda.gov/drugsatfda) el nombre comercial o el principio activo, y comprueba que el producto, su forma farmacéutica y su vía coinciden con los tuyos, así como su estado de comercialización. Aparecer en DailyMed no demuestra la aprobación. Leer la ficha técnica de un medicamento de la FDA lo explica paso a paso.
Fuentes
- FDA, «Development & Approval Process | Drugs», comprobado el 25 oct 2026: qué significa la aprobación de un medicamento por la FDA (la revisión del CDER; los beneficios superan los riesgos conocidos y posibles para la población a la que va destinado).
- FDA, «Drugs@FDA Glossary of Terms», comprobado el 25 oct 2026: la empresa (solicitante o promotor) presenta la solicitud; la carta de aprobación permite comercializar el producto; la ficha técnica es la descripción oficial de un medicamento, incluida su indicación; forma farmacéutica; ANDA (genéricos); medicamentos retirados del mercado.
- FDA, «Understanding Unapproved Use of Approved Drugs 'Off Label'», comprobado el 25 oct 2026: la ficha técnica indica las afecciones para cuyo tratamiento está aprobado un medicamento; el uso para otra afección, o administrado de otra forma, es un uso no aprobado.
- FDA, «About Drugs@FDA», comprobado el 25 oct 2026: qué abarca Drugs@FDA (productos aprobados por la FDA para uso humano); su dirección, fda.gov/drugsatfda.
- FDA, páginas de búsqueda y de resumen de solicitudes de Drugs@FDA, comprobado el 25 oct 2026: búsqueda por nombre del medicamento, principio activo o número de solicitud; productos con sus principios activos, forma farmacéutica/vía y estado de comercialización, además de la empresa, el historial de aprobación y las fichas técnicas.
- National Library of Medicine (NIH), «About DailyMed», comprobado el 25 oct 2026: DailyMed contiene la información de las fichas técnicas que las empresas presentan a la FDA; incluye algunos productos que la FDA no aprueba, como los complementos alimenticios; los medicamentos marcados como «unapproved» no han sido aprobados por la FDA; remite a Drugs@FDA para las fichas técnicas aprobadas por la FDA.
- FDA, «How can I get access to a drug that is in testing but has not yet been approved?», comprobado el 25 oct 2026: los medicamentos que se están probando pero aún no están aprobados se llaman medicamentos en investigación (o experimentales).
- FDA, «Investigational New Drug Application (IND)», comprobado el 25 oct 2026: la IND es la forma en que un promotor obtiene una exención de la norma según la cual un medicamento necesita una solicitud de comercialización aprobada antes de enviarse entre estados.
- FDA, «Human Drug Compounding», comprobado el 25 oct 2026: qué es la elaboración magistral (quién la hace; combinar, mezclar o modificar ingredientes para adaptar una medicación a un paciente concreto).
- FDA, «Compounding and the FDA: Questions and Answers», comprobado el 25 oct 2026: la cita «Compounded drugs are not FDA-approved.»; la FDA no verifica su seguridad, eficacia ni calidad antes de su comercialización; los elaboradores 503A y las CGMP; las outsourcing facilities 503B registradas ante la FDA y supervisadas principalmente por ella, inspeccionadas según un calendario basado en el riesgo.
- FDA, «Certain Bulk Drug Substances for Use in Compounding that May Present Significant Safety Risks» (contenido vigente a 04/22/2026), comprobado el 25 oct 2026: qué es la categoría 2 según las políticas provisionales de la FDA.
- FDA, «Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act» (contenido vigente a 05/14/2026), comprobado el 25 oct 2026: las categorías 1, 2 y 3; las sustancias de la categoría 2 plantean riesgos de seguridad importantes en la elaboración magistral.
- FDA, «Bulk Drug Substances Nominated for Use in Compounding Under Section 503A of the Federal Food, Drug, and Cosmetic Act» (PDF, «Updated May 14, 2026»), comprobado el 25 oct 2026: las sustancias propuestas para la lista 503A de principios activos a granel, en tres categorías, con los títulos de las categorías citados; la política provisional; las notas de actualización que muestran sustancias que cambian de categoría cuando cambian las propuestas.
- DEA Diversion Control Division, «Controlled Substance Schedules», comprobado el 25 oct 2026: las cinco listas y cómo se describe cada una; los esteroides anabolizantes, con un producto de testosterona como ejemplo, en la Lista III.
- DEA Diversion Control Division, «Controlled Substances: Alphabetical Order» (fechado el 21 oct 2026), comprobado el 25 oct 2026: los esteroides anabolizantes incluidos en la Lista III (la fila de la testosterona se comprobó el 23 oct 2026).
- eCFR, 21 CFR 1308.13, "Schedule III", paragraph (f), "Anabolic steroids", comprobado el 25 oct 2026 (eCFR actualizado a 22 oct 2026): el punto (84), «testosterone (17β-hydroxyandrost-4-en-3-one)», entre los esteroides anabolizantes de la Lista III.
- eCFR, 21 CFR 1306.22, "Refilling of prescriptions", paragraph (a), comprobado el 25 oct 2026: una receta de la Lista III o IV no puede dispensarse ni volver a dispensarse más de seis meses después de su emisión, ni volver a dispensarse más de cinco veces.
- DEA Diversion Control Division, «Pharmacist's Manual» (edición de 2022), comprobado el 25 oct 2026: definición de la Lista III (p. 13) y los esteroides anabolizantes como ejemplo; una receta válida se emite con una finalidad médica legítima en el ejercicio habitual de la profesión; nuevas dispensaciones en las Listas III y IV, hasta cinco veces en seis meses (p. 48, citando 21 U.S.C. 829(b) y 21 CFR 1306.22(a)); las leyes federales y estatales están pensadas para funcionar juntas.
- FDA, «Questions and Answers on Dietary Supplements» (contenido vigente a 08/27/2026), comprobado el 25 oct 2026: la cita «by law, FDA does not approve dietary supplements or their labeling»; según la DSHEA, la FDA no tiene autoridad para aprobar los complementos antes de su comercialización; las empresas son responsables de que sus productos cumplan la ley.
- FDA, «Is It Really 'FDA Approved'?» (contenido vigente a 05/04/2026), comprobado el 1 nov 2026: productos sanitarios de Class II comercializados con una autorización 510(k) (sustancialmente equivalentes a un producto predecesor comercializado legalmente); los productos de Class III necesitan en general una aprobación previa a la comercialización; el registro o la inclusión en un listado no implica aprobación; los medicamentos magistrales no están aprobados por la FDA.
- FDA, «FDA's Concerns with Unapproved GLP-1 Drugs Used for Weight Loss» (contenido vigente a 10/01/2026), comprobado el 1 nov 2026: las citas «compounded drugs are not FDA approved» y «the agency does not review compounded drugs for safety, effectiveness or quality before they are marketed.»
- FDA, «Approved Drug Products with Therapeutic Equivalence Evaluations | Orange Book» (contenido vigente a 10/13/2026), comprobado el 1 nov 2026: el Orange Book identifica los medicamentos aprobados por la FDA por su seguridad y eficacia, con la información relacionada de patentes y exclusividad.
- FDA, «Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act» (contenido vigente a 05/14/2026), vuelto a comprobar el 1 nov 2026, con la lista de propuestas (PDF, todavía «Updated May 14, 2026»): la FDA no tiene intención de incluir en las categorías los principios activos a granel propuestos a partir del 7 de enero de 2025.