
FDA 승인, 임상시험용, 조제의 의미
약 라벨, 약국 서류, 그리고 Peptimes 라이브러리는 모두 같은 몇 가지 상태 용어를 써요. 이 가이드는 각 용어를 정한 기관, 즉 미국 식품의약국(FDA)과 마약단속국(DEA)의 정의를 바탕으로 쉬운 말로 설명해요. 출처는 2026년 10월 25일에 확인했고, 승인 확인 방법, 허가(cleared) 의료기기, 조제 GLP-1 약물에 관한 부분은 2026년 11월 1일에 확인했어요.
이 페이지는 용어를 설명해요. 어떤 제품이 안전한지, 효과가 있는지, 나에게 맞는지는 말하지 않으며, 법률 자문도 아니에요. 내 약에 대해서는 처방의나 약사에게 물어보세요.
FDA 승인
FDA 승인은 성분이 아니라 특정 제품에 주어져요. 회사(FDA는 신청자 또는 스폰서라고 불러요)가 자사 의약품의 승인을 신청해요. FDA가 신청을 승인하면, 승인 서한에 따라 그 회사는 그 제품을 미국에서 판매할 수 있어요. FDA에 따르면 승인은 FDA의 의약품 센터가 그 약의 효과에 관한 데이터를 검토하고, 대상 집단에서 이익이 알려진 위험과 잠재적 위험보다 크다고 판단했다는 뜻이에요.
승인은 제품의 라벨과 연결돼요. FDA는 라벨을 의약품의 공식 설명이라고 불러요. 라벨에는 그 제품이 치료하도록 승인된 질환, 제형(예: 정제나 주사제), 투여 방법이 적혀 있어요. FDA는 이 조건을 벗어난 사용, 예를 들어 다른 질환에 쓰거나 다른 방법으로 투여하는 것을 승인된 약의 “승인되지 않은 사용(unapproved use)”이라고 불러요.
여기서 두 가지가 나와요:
- 같은 유효 성분을 가진 다른 제품은 따로 승인을 받아야 해요. 예를 들어 제네릭 의약품은 각자의 신청을 통해 승인돼요. GLP-1 브랜드와 유효 성분 가이드에서 세마글루타이드와 티르제파타이드의 경우를 볼 수 있어요.
- 조제 제품이나 그 밖의 승인되지 않은 제품은 브랜드의 승인을 함께 받지 않아요. 같은 유효 성분이 들어 있어도 마찬가지예요.
승인, 허가, 등록
이 단어들은 서로 바꿔 쓸 수 없어요. “승인(approved)”은 의약품, 그리고 일반적으로 시판 전 승인이 필요한 가장 위험도가 높은(Class III) 의료기기에 쓰여요. 그 밖의 많은 의료기기는 510(k)를 통해 “허가(cleared)”를 받아요. FDA가 그 기기가 이미 합법적으로 시판 중인 기기와 실질적으로 동등하다고 인정하는 거예요. FDA의 표현으로는 “시설의 등록이나 의약품 또는 의료기기의 등재만으로는 승인을 의미하지 않아요(mere registration of an establishment or listing of a drug or device does not denote approval).” 따라서 약국이나 제품이 FDA에 등록되어 있다고 해서 FDA 승인을 받은 것은 아니에요.
약이 FDA 승인을 받았는지 확인하는 방법
- 상자나 약국 라벨에서 이름을 찾으세요: 브랜드 이름(있는 경우)과 유효 성분이에요.
- Drugs@FDA에서 검색하세요. 둘 중 어느 이름으로든 돼요. 승인된 제품은 신청 아래에 제형, 투여 경로, 판매 상태와 함께 나와요.
- 내가 가진 것과 일치하는지 확인하세요: 같은 제품, 제형, 투여 경로인지요. 주사제의 승인은 정제에 적용되지 않고, 승인된 브랜드는 조제 버전에 적용되지 않아요.
- 제네릭의 경우, FDA의 Orange Book이 안전성과 유효성을 근거로 승인된 의약품을 FDA의 치료적 동등성 평가와 함께 보여 줘요.
Drugs@FDA(fda.gov/drugsatfda)는 사람이 쓰는 승인 의약품에 관한 FDA의 데이터베이스예요. 각 신청에는 제품이 제형, 투여 경로, 판매 상태와 함께 나와요. “Discontinued”는 승인되었지만 현재 판매되지 않거나 판매된 적이 없는 제품을 뜻해요. 미국 국립보건원(NIH) 산하 국립의학도서관이 운영하는 DailyMed는 회사가 FDA에 제출한 라벨 정보를 게시하지만, 거기에 실렸다고 해서 승인의 증거는 아니에요. 건강기능식품처럼 FDA가 승인하지 않는 제품도 일부 실려 있어요. FDA 의약품 라벨 읽기 가이드에서 두 곳을 검색하는 방법을 차례로 설명해요.
임상시험용
FDA는 시험 중이지만 아직 승인되지 않은 약을 “임상시험용(investigational)” 또는 “실험용(experimental)” 의약품이라고 불러요. 미국 연방법은 일반적으로 약을 주 경계를 넘어 운송하기 전에 승인된 신청이 있어야 한다고 정하고 있어요. 임상시험용 신약 신청(IND)은 연구 스폰서가 이 규정의 예외를 FDA로부터 받는 방법이며, 이를 통해 임상시험을 진행하는 연구자에게 약을 보낼 수 있어요.
임상시험은 단계별로 진행돼요. 임상시험 단계의 의미 가이드에서 Phase 1, 2, 3을 설명해요.
조제
FDA는 조제를, 면허가 있는 약사나 의사(또는 아웃소싱 시설에서는 면허가 있는 약사의 감독을 받는 사람)가 약의 성분을 결합하거나 혼합하거나 변경해 개별 환자의 필요에 맞춘 약을 만드는 것이라고 설명해요. 연방법은 두 가지 경로를 정하고 있어요:
- 503A 약국: Federal Food, Drug, and Cosmetic Act의 503A조에 따라 면허가 있는 약사나 의사가 하는 조제예요. 이 조제자들은 FDA의 현행 우수 제조 관리 기준(CGMP) 요건을 적용받지 않아요.
- 503B 아웃소싱 시설: 503B조에 따라 아웃소싱 시설로 FDA에 등록된 시설이에요. FDA가 주된 감독 기관이며, 위험도에 따른 일정으로 점검하고, CGMP 요건을 지키도록 요구해요.
FDA는 “조제 의약품은 FDA 승인을 받지 않았다(Compounded drugs are not FDA-approved)”고 말해요. 즉 FDA는 조제 의약품이 판매되기 전에 안전성, 유효성, 품질을 확인하지 않아요. 조제 의약품에 승인된 약과 같은 유효 성분이 들어 있어도 마찬가지예요.
조제 세마글루타이드와 티르제파타이드
세마글루타이드는 Ozempic, Wegovy, Rybelsus의 유효 성분이고, 티르제파타이드는 Mounjaro와 Zepbound의 유효 성분이에요. 이들이 FDA 승인 제품이며, 각각 자체 라벨에 적힌 용도에 대해서만 승인되었어요. 조제 세마글루타이드나 티르제파타이드는 이들 중 하나가 아니며, 이들의 승인을 함께 받지 않아요. 승인되지 않은 GLP-1 약에 관한 FDA의 페이지도 분명히 말해요. “조제 의약품은 FDA 승인을 받지 않았다(compounded drugs are not FDA approved)”, 그리고 “FDA는 조제 의약품이 판매되기 전에 안전성, 유효성, 품질을 검토하지 않는다(the agency does not review compounded drugs for safety, effectiveness or quality before they are marketed).”
세마글루타이드 페이지와 티르제파타이드 페이지에 승인된 각 제품이 출처와 확인 날짜와 함께 나와 있어요.
503A 조제에 관한 FDA의 목록
원료 의약품(유효 성분)은 FDA의 503A 원료 의약품 목록에 지명(nomination)될 수 있어요. FDA는 지명을 평가하는 동안 임시 정책에 따라 지명된 물질을 세 가지 범주로 분류해요. 2026년 5월 14일에 업데이트된 FDA의 목록은 범주의 이름을 다음과 같이 정하고 있어요:
- Category 1: “Bulk Drug Substances Under Evaluation”(평가 중인 원료 의약품)
- Category 2: “Bulk Drug Substances that Raise Significant Safety Risks”(중대한 안전 위험을 일으키는 원료 의약품)
- Category 3: “Bulk Drug Substances Nominated Without Adequate Support”(충분한 근거 없이 지명된 원료 의약품)
범주는 조제에 관한 상태이지 FDA 승인이 아니에요. 성분이 어느 범주에 있든 조제 의약품은 FDA 승인을 받지 않았어요. 지명이 바뀌면 물질이 범주 사이를 옮겨 가므로, FDA 목록의 날짜를 확인하세요. FDA는 또한 2025년 1월 7일 이후에 지명된 물질은 이 범주에 넣지 않을 계획이라고 밝혔어요(2026년 11월 1일 확인, 목록 날짜는 여전히 2026년 5월 14일이었어요).
Schedule III
미국 연방법인 Controlled Substances Act는 규제 약물을 I부터 V까지 다섯 개의 스케줄로 분류해요. DEA는 각 스케줄을 해당 물질이 미국에서 인정된 의학적 용도가 있는지, 그리고 남용과 의존의 가능성으로 설명해요. Schedule III 물질은 인정된 의학적 용도가 있고, Schedule I과 II의 물질보다 남용 가능성이 낮아요.
DEA는 테스토스테론을 포함한 단백동화 스테로이드를 Schedule III로 분류하며, 연방 규정은 Schedule III의 단백동화 스테로이드 목록에 테스토스테론을 명시하고 있어요(21 CFR 1308.13(f)).
약사를 위한 DEA 매뉴얼에 따라, 처방전에 어떤 의미인지 쉽게 정리하면 다음과 같아요:
- 처방전이 유효해야 해요. DEA에 따르면 규제 약물의 처방전은 통상적인 전문 업무 과정에서 행동하는 의료인이 정당한 의학적 목적으로 발행해야 해요.
- 리필이 제한돼요. Schedule III 처방전은 처방전이 리필을 허용한 경우에만 리필할 수 있으며, 발행일로부터 여섯 달 안에 다섯 번까지만 가능해요. 다섯 번 리필하거나 여섯 달이 지나면, 둘 중 먼저 오는 시점에 새 처방전이 필요해요(21 CFR 1306.22(a)).
- 주법도 적용돼요. 연방법과 주의 규제 약물 법은 함께 작동하도록 만들어져 있어서, 거주하는 주의 규정도 적용돼요.
이것은 DEA가 공개한 지침을 요약한 것이며, 법률 자문이 아니에요. 내 처방전에 어떻게 적용되는지는 약사가 알려 줄 수 있어요. 처방전 이전, 주 규정, 보관해 둘 만한 기록은 테스토스테론이 Schedule III 규제 약물인 이유에서 다뤄요.
Peptimes 라이브러리에서 테스토스테론 항목에는 “DEA Schedule: Schedule III”와 “Controlled substance · prescription only”가 표시돼요. 라이브러리의 다른 어떤 항목에도 DEA 스케줄은 표시되지 않아요.
건강기능식품
건강기능식품(dietary supplement)은 의약품과 다르게 규제돼요. FDA의 표현으로는 “법에 따라 FDA는 건강기능식품이나 그 라벨을 승인하지 않아요(by law, FDA does not approve dietary supplements or their labeling).” Dietary Supplement Health and Education Act에 따라 FDA는 보충제가 판매되기 전에 승인할 권한이 없으며, 보충제를 만들고 파는 회사가 제품이 법의 요건을 충족하도록 할 책임이 있어요. 건강기능식품으로 판매되는 제품은 FDA 승인 의약품이 아니에요.
Peptimes 라이브러리의 상태 라벨
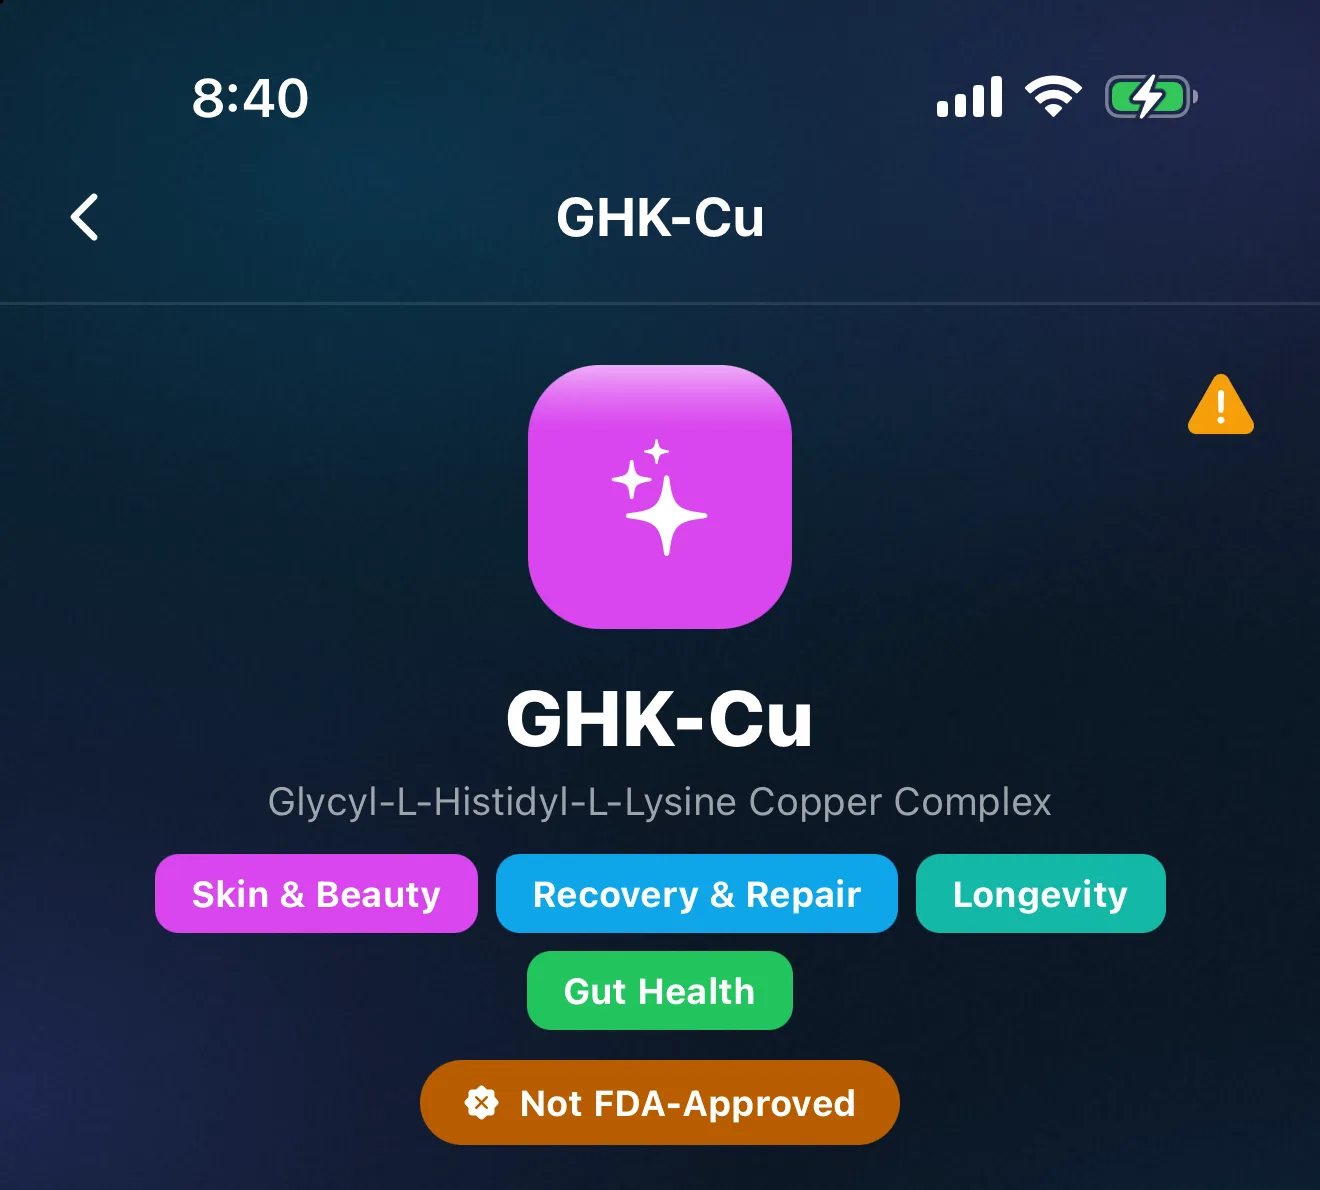
라이브러리의 각 항목에는 자체 페이지가 있고, 맨 위에 상태 라벨이 하나 있어요. 라벨은 라이브러리의 출처가 그 화합물에 대해 보여 준 내용을 기록한 거예요. 참고용 출발점이며, 오래된 정보일 수 있어요. 각 라벨의 의미는 다음과 같아요:
| 라벨 | 의미 |
|---|---|
| FDA Approved | 하나 이상의 용도로 FDA 승인을 받은 제품이 있어요. 어떤 용도인지는 페이지에 나와요. |
| Not FDA-Approved | FDA 승인을 받은 제품이 없어요. |
| Approved outside the US | FDA가 아니라 다른 나라의 규제 기관이 승인했어요. |
| Phase 1 / 2 / 3 Trials | 임상시험용: 임상시험 중이며, FDA 승인을 받지 않았어요. |
| Dietary Supplement | FDA 승인 의약품이 아니라 보충제로 판매돼요. |
| Compoundable | 제품으로서 FDA 승인을 받지 않았어요. FDA 규정상 약국이 조제할 수 있어요. |
| Compounding Restricted | FDA가 조제 시 중대한 안전 위험을 일으킬 수 있는 것으로 분류했어요(FDA의 “Category 2”). |
임상시험 라벨에는 단계가 표시돼요: “Phase 1 Trials”, “Phase 2 Trials”, “Phase 3 Trials”. 더 아래로 내려가면 각 라이브러리 페이지에 “FDA & Legal Status” 섹션이 있어요. 상태를 다시 보여 주며(Compounding Restricted 항목은 FDA의 Category 2로), “Compounding” 행과, 테스토스테론의 경우 DEA 스케줄이 있어요. 검색 방법과 “Your doses” 카드는 라이브러리의 작동 방식에서 다뤄요.
상태는 바뀔 수 있어요
FDA는 새 제품과 새 용도를 승인하고, 승인된 제품은 판매가 중단되기도 하며, FDA는 조제 범주를 업데이트해요(여기서 인용한 503A 범주 목록은 2026년 5월 14일에 업데이트되었어요). DEA의 규제 약물 목록도 시간이 지나며 개정돼요. 상태는 확인한 날짜만큼만 최신이에요.
이 사이트의 각 화합물 페이지는 출처와 확인 날짜와 함께 상태를 보여 줘요. 상태를 믿고 따르기 전에 현재 출처를 직접 확인하세요. 승인은 Drugs@FDA, 조제 범주는 FDA의 조제 페이지, 규제 약물은 DEA의 스케줄에서 확인할 수 있어요.
이 사이트의 화합물 페이지, 라벨별
각 화합물 페이지는 Peptimes 라이브러리가 붙인 라벨과, 그 바탕이 된 미국 내 상태를 출처와 각각의 확인 날짜와 함께 보여 줘요. 라벨은 라이브러리 항목을 설명할 뿐, 내가 가진 특정 제품을 설명하지는 않아요.
내 기록 남기기
Peptimes는 이미 사용 중인 약과 화합물을 위한 기록 앱이에요. 사용하는 투여를 하나씩 기록하고, 정한 시간에 알림을 받고, 진료에 가져갈 수 있도록 기록을 CSV나 JSON으로 내보낼 수 있어요(기록 내보내는 방법). 라이브러리는 위의 상태 라벨을 참고용 출발점으로 보여 줘요. 저희는 펩타이드를 판매하지 않아요.
Peptimes가 GLP-1 트래커와 TRT 트래커로 어떻게 작동하는지 알아보세요.
자주 묻는 질문
조제 세마글루타이드는 FDA 승인을 받았나요?
아니요. FDA에 따르면 조제 의약품은 FDA 승인을 받지 않았으며, FDA는 판매 전에 안전성, 유효성, 품질을 검토하지 않아요. 승인은 Ozempic, Wegovy, Rybelsus 같은 특정 제품에 주어지며, 조제 제품은 같은 유효 성분이 들어 있어도 그 승인을 함께 받지 않아요. 세마글루타이드 페이지에 승인된 제품과 그 출처가 나와 있어요.
조제 티르제파타이드는 FDA 승인을 받았나요?
아니요, 같은 이유예요. 조제 의약품은 FDA 승인을 받지 않았어요. 승인된 티르제파타이드 제품은 Mounjaro와 Zepbound예요. 티르제파타이드 페이지에 출처와 함께 나와 있어요.
FDA 승인과 FDA 허가는 어떻게 다른가요?
“승인(approved)”은 의약품, 그리고 가장 위험도가 높은 의료기기에 쓰는 말이에요. 그 밖의 많은 의료기기는 “허가(cleared)”를 받아요. FDA가 그 기기가 이미 합법적으로 시판 중인 기기와 실질적으로 동등하다고 인정하는 거예요. 의약품은 절대 “허가”를 받지 않아요. 그리고 회사나 제품이 FDA에 등록되거나 등재되었다고 해서 승인을 받은 것은 아니에요.
503A 약국과 503B 아웃소싱 시설은 어떻게 다른가요?
둘 다 약을 조제해요. 503A 약국은 Federal Food, Drug, and Cosmetic Act의 503A조에 따라 조제하며, FDA의 제조 기준(CGMP) 요건을 적용받지 않아요. 503B 아웃소싱 시설은 FDA에 등록하며, FDA가 주된 감독 기관으로서 위험도에 따른 일정으로 점검하고 CGMP를 지키도록 해요. 어느 쪽에서 나온 약이든 FDA 승인을 받지 않았어요.
펩타이드에서 Category 2는 무슨 뜻인가요?
503A 조제를 위해 지명된 물질에 대한 FDA의 세 가지 범주 중 하나로, 조제 시 중대한 안전 위험을 일으킨다고 FDA가 판단한 물질이에요. 범주는 조제에 관한 상태일 뿐 절대 승인이 아니며, Category 2에서 빠진다고 해서 FDA 승인을 받는 것도 아니에요. Peptimes 라이브러리는 이런 항목을 “Compounding Restricted”로 표시해요.
약이 FDA 승인을 받았는지 어떻게 확인하나요?
Drugs@FDA(fda.gov/drugsatfda)에서 브랜드 이름이나 유효 성분으로 검색한 뒤, 제품, 제형, 투여 경로가 내 것과 일치하는지, 그리고 판매 상태를 확인하세요. DailyMed에 실려 있다고 해서 승인의 증거는 아니에요. FDA 의약품 라벨 읽기에서 차례로 설명해요.
출처
- FDA, “Development & Approval Process | Drugs”, 2026년 10월 25일 확인: 의약품의 FDA 승인이 뜻하는 것(CDER의 검토, 대상 집단에서 이익이 알려진 위험과 잠재적 위험보다 큼).
- FDA, “Drugs@FDA Glossary of Terms”, 2026년 10월 25일 확인: 회사(신청자 또는 스폰서)가 신청서를 제출함, 승인 서한으로 제품 판매가 허용됨, 라벨은 적응증을 포함한 의약품의 공식 설명임, 제형, ANDA(제네릭), 판매 중단된 의약품.
- FDA, “Understanding Unapproved Use of Approved Drugs ‘Off Label’”, 2026년 10월 25일 확인: 라벨에는 약이 치료하도록 승인된 질환이 나와 있으며, 다른 질환에 쓰거나 다른 방법으로 투여하는 것은 승인되지 않은 사용임.
- FDA, “About Drugs@FDA”, 2026년 10월 25일 확인: Drugs@FDA가 다루는 것(사람이 쓰는 FDA 승인 제품)과 주소 fda.gov/drugsatfda.
- FDA, Drugs@FDA 검색 및 신청 개요 페이지, 2026년 10월 25일 확인: 약 이름, 유효 성분, 신청 번호로 검색 가능, 제품은 유효 성분, 제형/투여 경로, 판매 상태와 함께 표시되며 회사, 승인 이력, 라벨도 나옴.
- National Library of Medicine (NIH), “About DailyMed”, 2026년 10월 25일 확인: DailyMed에는 회사가 FDA에 제출한 라벨 정보가 있음, 건강기능식품처럼 FDA가 승인하지 않는 일부 제품도 포함됨, “unapproved”로 표시된 약은 FDA 승인을 받지 않았음, FDA 승인 라벨은 Drugs@FDA를 안내함.
- FDA, “How can I get access to a drug that is in testing but has not yet been approved?”, 2026년 10월 25일 확인: 시험 중이지만 아직 승인되지 않은 약을 임상시험용(또는 실험용) 의약품이라고 부름.
- FDA, “Investigational New Drug Application (IND)”, 2026년 10월 25일 확인: IND는 주 경계를 넘어 운송하기 전에 승인된 판매 신청이 있어야 한다는 규정의 예외를 스폰서가 받는 방법임.
- FDA, “Human Drug Compounding”, 2026년 10월 25일 확인: 조제란 무엇인지(누가 하는지, 성분을 결합·혼합·변경해 개별 환자에게 맞춘 약을 만드는 것).
- FDA, “Compounding and the FDA: Questions and Answers”, 2026년 10월 25일 확인: 인용문 “Compounded drugs are not FDA-approved.”, FDA는 판매 전에 안전성, 유효성, 품질을 확인하지 않음, 503A 조제자와 CGMP, FDA에 등록되어 FDA가 주로 감독하며 위험도에 따른 일정으로 점검하는 503B 아웃소싱 시설.
- FDA, “Certain Bulk Drug Substances for Use in Compounding that May Present Significant Safety Risks”(콘텐츠 기준일 04/22/2026), 2026년 10월 25일 확인: FDA의 임시 정책에서 category 2가 무엇인지.
- FDA, “Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act”(콘텐츠 기준일 05/14/2026), 2026년 10월 25일 확인: category 1, 2, 3, category 2 물질은 조제 시 중대한 안전 위험을 일으킴.
- FDA, “Bulk Drug Substances Nominated for Use in Compounding Under Section 503A of the Federal Food, Drug, and Cosmetic Act”(PDF, “Updated May 14, 2026”), 2026년 10월 25일 확인: 503A 원료 의약품 목록에 지명된 물질이 세 가지 범주로 나뉘며 범주 이름을 인용함, 임시 정책, 지명이 바뀔 때 물질이 범주 사이를 옮겨 가는 것을 보여 주는 업데이트 메모.
- DEA Diversion Control Division, “Controlled Substance Schedules”, 2026년 10월 25일 확인: 다섯 개의 스케줄과 각 스케줄의 설명, 테스토스테론 제품을 예시로 든 단백동화 스테로이드가 Schedule III에 속함.
- DEA Diversion Control Division, “Controlled Substances: Alphabetical Order”(2026년 10월 21일 자), 2026년 10월 25일 확인: Schedule III에 단백동화 스테로이드가 있음(테스토스테론 행은 2026년 10월 23일 확인).
- eCFR, 21 CFR 1308.13, “Schedule III”, paragraph (f), “Anabolic steroids”, 2026년 10월 25일 확인(eCFR 2026년 10월 22일 기준 최신): Schedule III의 단백동화 스테로이드 중 항목 (84) “testosterone (17β-hydroxyandrost-4-en-3-one)”.
- eCFR, 21 CFR 1306.22, “Refilling of prescriptions”, paragraph (a), 2026년 10월 25일 확인: Schedule III 또는 IV 처방전은 발행 후 여섯 달이 지나면 조제나 리필을 할 수 없고, 다섯 번을 넘게 리필할 수 없음.
- DEA Diversion Control Division, “Pharmacist’s Manual”(2022년판), 2026년 10월 25일 확인: Schedule III의 정의(p. 13)와 예시인 단백동화 스테로이드, 유효한 처방전은 통상적인 전문 업무 과정에서 정당한 의학적 목적으로 발행됨, Schedule III와 IV의 리필은 여섯 달 안에 다섯 번까지(p. 48, 21 U.S.C. 829(b)와 21 CFR 1306.22(a) 인용), 연방법과 주법은 함께 작동하도록 만들어짐.
- FDA, “Questions and Answers on Dietary Supplements”(콘텐츠 기준일 08/27/2026), 2026년 10월 25일 확인: 인용문 “by law, FDA does not approve dietary supplements or their labeling”, DSHEA에 따라 FDA는 판매 전에 보충제를 승인할 권한이 없음, 제품이 법을 충족하도록 할 책임은 회사에 있음.
- FDA, “Is It Really ‘FDA Approved’?”(콘텐츠 기준일 05/04/2026), 2026년 11월 1일 확인: Class II 의료기기는 510(k) 허가로 판매됨(합법적으로 시판 중인 기존 기기와 실질적으로 동등), Class III 의료기기는 일반적으로 시판 전 승인이 필요함, 등록이나 등재는 승인을 의미하지 않음, 조제 의약품은 FDA 승인을 받지 않았음.
- FDA, “FDA’s Concerns with Unapproved GLP-1 Drugs Used for Weight Loss”(콘텐츠 기준일 10/01/2026), 2026년 11월 1일 확인: 인용문 “compounded drugs are not FDA approved”와 “the agency does not review compounded drugs for safety, effectiveness or quality before they are marketed.”
- FDA, “Approved Drug Products with Therapeutic Equivalence Evaluations | Orange Book”(콘텐츠 기준일 10/13/2026), 2026년 11월 1일 확인: Orange Book은 FDA가 안전성과 유효성을 근거로 승인한 의약품을 관련 특허 및 독점권 정보와 함께 보여 줌.
- FDA, “Bulk Drug Substances Used in Compounding Under Section 503A of the FD&C Act”(콘텐츠 기준일 05/14/2026), 2026년 11월 1일 재확인, 지명 목록(PDF, 여전히 “Updated May 14, 2026”)과 함께: FDA는 2025년 1월 7일 이후에 지명된 원료 의약품을 범주에 넣지 않을 계획임.